ラベル 近位尿細管 の投稿を表示しています。 すべての投稿を表示

2020/10/08

PHP関連疾患 後編

(前回からの続き)


3. ゲノム・インプリンティング


 「DNAメチル化」や「エピ・ジネティクス」のほうが馴染みがある言葉かもしれない。要は、同じDNA配列でも、メチル化などの修飾の違いによって転写の向きやスプライシング・パターンが異なるということだ。

 GNAS遺伝子は、その上流に母方由来か父方由来かによって異なるメチル化を受けたプロモーター領域(differently methylated region、DMR)がある。


上段が母方、下段が父方、+++がDMR
(前掲J Mol Endocrinolより)


 そのため、ふたつのアレルからはそれぞれ異なる転写産物が得られる。


左段が父方、右段が母方
(前掲J Mol Endocrinolより)


 じつはGNAS遺伝子は、インプリンティングを受けた遺伝子の代表例として、その道では有名である(Genes 2020 11 355、もちろん筆者は知らなかったが!)。

 
4. 組織特異的なインプリンティング


 さらにGNAS遺伝子は、近位尿細管(・甲状腺・副甲状腺・卵巣など)では母方アレルしか転写されないという特徴がある。詳細は未解明であるが、こうした組織では、父方アレルの転写を抑制する因子(下図のR、repressor)があると考えられている。


左段が近位尿細管
(Endocrinology 2004 145 5459より)


 抑制因子は父方アレルのプロモーター領域に結合すると考えられ、こうした組織では(メチル化によってRの結合を受けない)母方アレルからしかGsα蛋白を作れない。

 したがって、母方アレルのGNAS遺伝子に異常があると、こうした組織ではGsα蛋白がまったく作れない(PTH抵抗性+)。骨などでも、父方アレルからの半分しか作れない(AHO徴候+)。これが、PHPIa型である。


(上述論文の図を元に作成)


 母方アレルのGNAS遺伝子プロモーターに異常があると、メチル化がないため近位尿細管では父方だけでなく母方アレルにも抑制因子が結合してしまう(PTH抵抗性+)。しかし、抑制因子のない骨などには関係ない(AHO徴候ー)。これが、PHPIb型である。


(上述論文より)


 父方アレルのGNAS遺伝子に異常があっても、そもそも腎には影響しない(PTH抵抗性ー)。しかし、骨などでは母方アレルのみが半分しかGsα蛋白を作れない。もうお分かりだろうが、これがPPHPである。


(上述論文をもとに作成)


5. 感想


 2020年のノーベル化学賞が遺伝子編集技術CRISPR/Cas9に(順当に)贈られ、エピ・ジネティクス分野も解明と応用が進む(全ゲノムのメチル化情報を調べるwhole genome bisulfite sequencing、WGBSはすでに実用化)。こうした話は、いずれ臨床にも関係してくるだろう。

 また、遺伝疾患といえば新生児や小児患者が対象と思いがちであるが、成人患者で、しかも内科疾患との関連が報告された例もある(60代PPHP患者の、動脈石灰化をともなう急性心筋梗塞;心臓 2007 39 918)。


 やはり、診察は手先・足先までしたいものである。


(ノーベル財団ウェブサイトより)


PHP関連疾患 前編

 「腎臓内科医たるもの、全身を診るべし!」とよく言われる。実際にはそんな大層な心がけではなく、「(診断がつかないので)何かヒントはないか・・?」と診察している筆者であるが、診察から得られる情報は多い。

 なかでも手先・足先は、橈骨動脈の拍動左右差から鎖骨下動脈狭窄が見つかったり、病歴で疑えなかったコレステロール結晶塞栓が見つかったりするので、忙しくても外せない(こちらも参照)。

 しかし、せっかく見つけても診断を知らないと素通りしてしまう。たとえば、中足骨や中手骨の短縮を見つけても、偽性副甲状腺機能低下症(pseudohypoparathyroidism、PHP)関連疾患を知らなければ疑えない。

 そこで今回、自戒も込めてPHP関連疾患を簡単に紹介する。なお詳細はレビュー(日内会誌 2002 91 197)や国際コンセンサス・ステートメント(Nat Rev Endocrinol 2018 14 476)も参照されたい。

 
1. PTH抵抗性とAHO徴候


 PTH抵抗性とは、PTHが分泌されているのにPTHの標的細胞が働かないことを言う。そのため血中カルシウム濃度は(骨吸収の低下、VitD活性化障害による吸収低下)などにより低下し、血中リン濃度は(尿中排泄の低下などで)上昇する。

 いっぽう、AHO(Albright's Hereditary Osteodystrophy)は、骨格・外見(中足骨・中手骨短縮、低身長、ずんぐりした体型(stocky build)、丸顔、異所性骨化、肥満など)の身体的な特徴を示す言葉である。「AHO徴候」ともいわれる。

 これらの2つの有無によって、PHPと名のつく5疾患は以下のように分類できる。


 PTH抵抗性とAHO徴候のどちらもあるのは、PHPIa型・PHPIc型。PTH抵抗性はあるがAHO徴候がないのは、PHPIb型・II型。そして、PTH抵抗性がないがAHO徴候のあるものに、PPHP(pseudo-pseudohypoparathyroidism、偽性偽性副甲状腺機能低下症)がある。

 注:指の短縮は2q37欠失症候群(AHO-like syndromeとも)、Turner症候群、TRPS1・HOXD13・PTHLH遺伝子異常などさまざまな疾患でみられる。また皮下骨化はACVR1・FGF23・GALNT3遺伝子異常などだけでなく、外傷や尋常性ざ瘡などでも見られる。


2. PTH-PTHrPシグナリング


 PTH(PTHrP)は、尿細管細胞であれ骨芽細胞であれ、G蛋白共役受容体ファミリーBに属する受容体PTH1Rに結合し、G蛋白を介して作用する(下図はJ Mol Endocrinol 2017 58 R203より)。


 なかでも中心的な役割を果たしている(というか、もっともよく調べられている)のが、G蛋白のアルファサブユニットの一つ、Gsαである。PTH刺激をうけたGsα蛋白はアデニルシクラーゼを活性化し細胞内のcAMPを増やす。

 すると、cAMPがホスホキナーゼA(PKA)のRサブユニットに結合し、酵素活性を持つCサブユニットを解放する。それにより、各種反応がはじまり遺伝子転写・発現といった標的細胞の作用が起きる(図はNat Rev Endocrinol 2018 14 476)。


 PTH抵抗性は、このシグナルが伝わらないために起きると考えられている。すなわち、IaはGsα蛋白をコードするGNAS遺伝子の異常、Ib型はGNAS遺伝子プロモーター領域の異常、Ic型はIa型とおなじ表現型だがGNAS遺伝子異常のないもの(未同定)、II型はcAMP産生よりも下流の遺伝子異常(未同定)である。
 
 では、PTA抵抗性のないPPHPはどうかというと、なんとこちらもGNAS遺伝子異常なのである。どういうことか?それを知るには、下記の「ゲノム・インプリンティング」という概念を知らなければならない。

 つづく。


2020/05/12

デント病アップデート

 2013年に本ブログでも取り上げた、近位尿細管のエンドサイトーシス障害を起こすX連鎖の遺伝疾患、デント病(Dent's disease)。復習すると、臨床的には以下が診断の手がかりになる(Orphanet J Rare Dis 2010 5 28)。

・低分子蛋白尿(β2ミクログロブリンなど)
・高Ca尿症(0.25mg/mgCr以上)
・以下のうち少なくとも一つ(腎石灰化・腎結石・血尿・腎機能障害)

 デント病1型の責任遺伝子は、小胞体pH低下に関わる2Cl-/H+交換輸送体のCLCN5。次に多い2型は、小胞体のソーティングなどに関わる細胞膜分解酵素のOCRL1遺伝子による(より重症のLowe病とちがい、知的障害はないことが多い)。

 デント病は稀な疾患ではあるが、細胞生理学や腎生理学のエッセンスが詰まっている。そこで、ここに改めて4点について図表を用いてアップデートする。


1. CLC5


 小胞(early endosome)内のpHは、V-ATPaseプロトンポンプが細胞質からH+を小胞内に汲み入れることで下がる。どうしてCLCN5遺伝子異常でも、pHが下がらなくなるのだろうか?

 これについて、以前は遺伝子のコードするタンパク、CLC5が単純なCl-チャネルと信じられていたため、「H+と一緒にCl-も小胞内に入れないと電気的中性が保てないから」とされていた。

 しかしその後、CLC5は2Cl-/H+交換輸送体なことがわかり、話は複雑になった。プロトンポンプがH+を汲み入れる隣で、CLC5はH+を汲み出してしまう(両者は同じ場所に局在)・・どういうことか?


Front Pharmacol 2017 8 Article# 151より


 CLC5をただのCl-チャネルに変異させると、小胞体のpHが下がりにくいことはわかっている(Science 2010 328 1398)が、詳細は不明だ(筆者は、H+が「クルクル」回るのかなあ、などと空想するが・・根拠はない)。


 さらに、CLC5のどこにどう異常が起きるかも一定していない。CLCN5遺伝子の変異は遺伝子全域に分布し「ホットスポット」に乏しいからだ(日本の報告はNDT 2014 29 376)。なおこのことは、後述する表現型のばらつきとも関係するのだろう。


2. 高リン尿症、高Ca尿症


 近位尿細管でエンドサイトーシスができないと、どうして高リン尿症や高Ca尿症になるのか?2013年の記事にも定説をまとめたが、あるレビュー(Front Pharmacol 2017 8 Article# 151)に下図を見つけたので紹介する。


 まず高リン尿症は、PTHの再吸収障害による。尿細管を流れてきたPTHは、尿細管内腔のPTH受容体を刺激する。その結果、リンをNa+とともに再吸収するNPT2aチャネル(こちらも参照)の発現が低下し、高リン尿症となる。

 つぎの高Ca尿症は、もう少し複雑だ。PTH受容体からのシグナルは、25(OH)VitD3から1,25(OH)2VitD3への活性化を亢進させる。いっぽう、基質となる25(OH)VitD3は、尿細管内腔からのエンドサイトーシスが低下するので、尿細管細胞内に届きにくい。

 高Ca尿症はデント病の全例に診られるわけではない(前掲のNDT論文では46%)が、それは遺伝子変異部位の多彩さに加えて、VitDの基質の量と活性化酵素のバランスにもよるのかもしれない。


3. CLCファミリー


 デント病といわれてもピンとこないのには、CLC5という存在のマイナーさもあるだろう。しかし実は、CLC5には家族がいる。それも、こんなに沢山(図はPhysiol Rev 2018 98 1493より)!


 さらに、これらのファミリーの発現と疾患との関連についてもまとめると、以下のようになる。まず上皮細胞のイオン輸送にかかわるCl-チャネル群は、こちら。


Physiol Rev 2018 98 1493を元に作成


 アルドステロンやBartterなどと聴けば、デント病も今までより身近に感じられるのではないだろうか。さらに、CLC-2には分子標的阻害薬まである。上皮調節便秘改善薬、Lubiprostoneだ(アミティーザ®、こちらも参照)。

 つぎに、小胞体やリソソームの機能に関わる2Cl-/H+交換輸送体群は、こちら。


Physiol Rev 2018 98 1493を元に作成


 こちらは細胞内にあることなどもあってか未解明な点も多い。しかし小胞内pHはさまざまな生理・病理現象に関連している(あの新型コロナウイルスも、小胞を通して細胞内に入る!)。

 未知領域への入口のようなデント病の解明がもたらす恩恵は、想像以上に大きいのかもしれない。
 

4. CLC-0


 CLCファミリー発見のきっかけとなったプロトタイプ、CLC-0。こういう場合にはよくあることだが、CLC-0は動物で見つかった。となると、動物ネタで知られる?本ブログで紹介しないわけには行かない。

 なんと、CLC-0が発見されたのは、シビレエイ(Torpedo marmorata)の電気器官(electric organ)だった!
 

出典はこちら


 電気器官の存在自体は太古から知られており、18世紀には英国で解剖的に考察されている(Philosophical Transaction 1773 63 489、こちらも参照)。上図のように、極めて太い神経束が電気器官にのび、その終末が六角柱に積み上げられた電気細胞(electrocyte)一枚一枚に張り巡らされている。


Sci Rep 2016 6 Article# 25899より


 六角柱をくわしくみると、神経終末は下図のように電気細胞の片面にのみ分布し、同側の電気細胞膜にあるアセチルコリン受容体(青丸)を刺激してNa+の流入を起こす。いっぽうのClC-0(赤丸)は細胞の裏側に分布し、電位依存にCl-を流入させる。


 これにより、細胞の表と裏のあいだに90mV程度の電位が発生する。さらに電位は積み重なり、全体では50Vにも100Vにもなる・・。ピカチュウもびっくりの、何ともシビれる話ではないか!

 なお、CLC-0はホモダイマーで極めて大きなCl-コンダクタンスを持ち、それをCl-イオンじたいが調節しているなど、その道の方々にはとても興味深いチャネルだ。興味がある読者は、パイオニアが回想がてら書いたレビュー(J Physiol 2015 593 4085)も参照されたい。


★ ☆ ★


 いかがであろうか?他にもLubiprostoneがその名の通りプロスタグランジンの派生物であること(プロスタグランジン系がCl-輸送に深く関わっていること)など、さまざまな学びが派生していく、デント病。本疾患とそれが関わる未知領域への注目を集めるのに、少しでも役立てば幸いである。


2019/10/16

虎ノ門みやげ 前編

 NBCe1と言われても、何の略かわかりにくい。NaとBicarbonateのCo-transporterと、元素記号と英語がチャンポンになっているが、要はHCO3-を近位尿細管の細胞内から間質側に出す輸送体だ(図はFront Physiol 2013 19 350より)。


 本ブログでも何度か名前くらいは紹介してきた(こちらやこちらも参照)ものの、これだけを取り上げたことはなかった。・・今日までは。

 東部腎臓学会の教育講演16「近位尿細管性アシドーシスと腎性低尿酸血症(Nat Genet 1999)」では、この輸送体とその遺伝子異常について、発見した先生ご本人からお話があった。行かれなかった方のためにも、その内容(と興奮)を一部紹介したい。

 講演ではまず、遺伝子異常が濃厚に疑われる近位尿細管性アシドーシス(ただしFanconi症候群はみられない)・帯状角膜変性・脳基底核の石灰化・膵酵素上昇などを合併した女子の症例が提示された。

 先生はまず、これを"systemic disease with a distinct clinical entity which may be transmitted by autosomal recessive inheritance"として報告した(Pediatric Nephrol 1994 8 70)。まだ責任遺伝子は不明で、1979年報告の類似症例では(男子の兄弟だったため)X-linkedと誤解されていたほどだ。

 近位尿細管でHCO3-再吸収に関わる上図輸送体のうち、①NHE3とNa-K-ATPaseは全ての細胞にあるし、②CA2は大理石病という別の疾患を起こす。残りはNBCe1(当時はキドニーのkをとって、kNBCと呼ばれていた)だが、この輸送体の異常による疾患はいまだ報告がなかった。

 しかし、調べてみると、はたして輸送体をコードするSLC4A4遺伝子に責任となる異常が見つかった(講演タイトルのNat Genet 1999 23 264)!

 以後、角膜変性が角膜内のpH上昇による石灰化であること(JCI 2001 108 107)、遺伝子変異の場所によってさまざまな表現型があり、家系により偏頭痛が起きるのにはシナプス内のpH上昇が関連しているらしいこと(PNAS 2010 107 15963、図はdoi:10.5772/39225より)などが、続々分かった!


 先生は締めくくりに、「存在しない疾患とされていた疾患が存在した」と仰った。それが今や、NBCe1異常による疾患だけのレビュー論文まである(上述のFront Physiol 2013 19 350)。まさに、学会テーマである「目前に悩む患者の中に明日の腎臓内科学教科書の中身がある」だ。

 筆者も臨床医のはしくれ、診ている患者の中にも未知の疾患が隠れているという眼を忘れないようにしようと思った。なお先生によれば、現在は日本医療研究開発機構(AMED)が研究班と進める未診断疾患イニシアチブ Initiative on Rare and Undiagnosed Diseases(IRUD、サイトはこちら)もあるそうだ。


 つづく(写真は、会場そばの浄土宗榮閑院。杉田玄白先生のお墓があるので、学会ついでに参拝された方もおられるかもしれない)。


2019/08/23

NPT2a阻害薬から見える未来

 近位尿細管トランスポーターで治療標的のものといえば、まずSGLT2を思い浮かべるだろうが、URAT1(こちらの追記も参照)、NHE3(こちらも参照、ただし腸管のNHE3に対する薬だが・・)なども実用化にむけて治験が進んでいる。そして今月はJASNに、NPT2aの阻害薬の報告が載った(DOI: 10.1681/ASN.2018121250)。

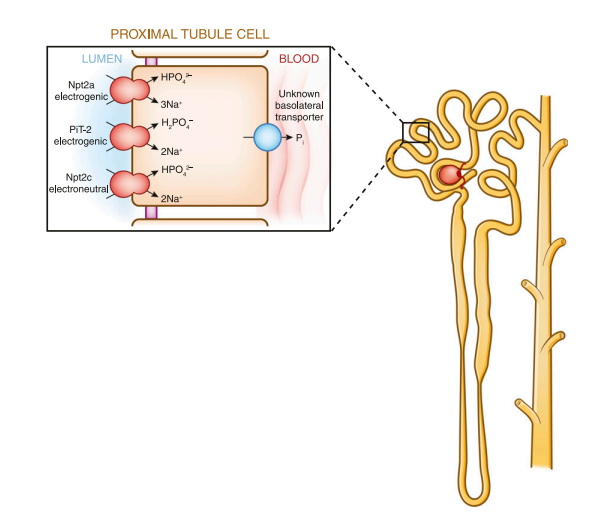
 NPT2aとは聞きなれないかもしれないが、近位尿細管にあるナトリウム(Na)とリン(iP)の共輸送体だ。NPT2aというからには他のファミリーメンバーもいて、NPT2bは腸管にあり、NPT3cはやはり近位尿細管にある(図はCJASN 2015 10 1257)。なお近位尿細管には別にPiT-2というナトリウム・リン共輸送体もあり、いずれも再吸収をおこなっている。


 今回でた実験は、PF-06869206というNPT2a阻害薬を、5/6腎摘したCKDモデルマウスに静注したものだ。NPT2aだけを阻害しても、上述のようにリンの再吸収は複数のトランスポーターによるので、リン排泄は増えないようにも思われる(おそらくそれが、いままでNPT2a阻害薬が作られなかった背景にあるのだろう)。

 しかし、蓋を開けてみるとリン排泄は増え、血中リン濃度は低下した。組織をみると、近位尿細管でのNPT2a発現が低下したのに対して、たとえばNPT2cの発現は代償性に増えていなかった(ただし定量化はしていないが)。また、NPT2aはナトリウムの共輸送体でもあるので、尿ナトリウム排泄も増えていた。

 つまり、この世にまたひとつ、新しい利尿薬の候補と、高リン血症の治療薬の候補が生まれたということだろうか?

 たしかにそれも大事だが、この実験から予見されるのはそれだけではない。筆者にとっては、少なくとも2つある。

 1つ目は、単にリンを下げるだけでないかもしれないことだ。腸管からのリン吸収を阻害する吸着薬とちがい、NPT2a阻害薬は近位尿細管細胞に直接作用する。そして、近年はFGF23・KlothoとPTHがNPT2a発現を調節する仕組みも解明されつつある(図はKI 2009 75 882、Front Endocrinol 2018 9 267)。NPT2a阻害薬は、こうしたCKD-MBDのホルモン軸に、独自の影響をおよぼす可能性がある。


 そして2つ目は、「(SGLT2阻害薬につづき)近位尿細管の負担を軽減して腎機能低下を抑制する薬」が生まれる可能性である。この実験は注射も1回だし、24時間後の変化しか見ていないが、おそらく連用した場合の腎機能への影響もとっくに調べられているに違いない。「NPT2a阻害薬による腎保護」がコンセプトとして通用すれば、剤形や安全性を高めるなどの課題は工夫すれば解決できるだろう(SGLT2阻害薬がそうであったように)。

 
 やはり、フロンティアというか、いま近位尿細管には「きてる」感がある。今後も勢いよくさまざまな標的分子が治療対象となってゆくだろう。きっと今頃、試行錯誤と努力を続けるどこかの研究室で、未来が生まれているに違いない(写真は伝説的なSF作家、ウィリアム・ギブソンの引用句、「未来はここにある、ただ均等に行きわたっていないだけだ」)。


2018/04/05

1年後のアミノ酸トランスポーター

 昨年4月に近位尿細管のアミノ酸トランスポーターについて書いたのを覚えておられる読者がどれくらいいるかはわからないが、アミノ酸トランスポーターのうちで基底膜側にあるTAT1、LAT2/CD98hcをダブル・ノックアウトしたマウスの実験結果がJASNに報告された( doi: 10.1681/ASN.2017111205)。

 それぞれ直接には芳香族アミノ酸と(非芳香族の)中性アミノ酸の再吸収にかかわるが、両方をノックアウトするとこれらのアミノ酸排泄、とくにチロシンが単独時よりも大幅にふえることから、両者は協力しあっているのではないかと考えられた。

 さらにこのダブル・ノックアウトマウスでは、TAT1とLAT2のいずれも通過しない陽イオンアミノ酸とイミノ酸のプロリンの排泄がふえていた。これらの機序は不明だが、前者については陽イオンアミノ酸を通過するトランスポーターのひとつY+LAT1/CD98hcの転写と発現がふえていたことが関係しているかもしれない。

 後者は、未知のプロリントランスポーター(イミノ酸トランスポーターIMINOや、イミノグリシン尿症の原因遺伝子PAT2とは別の)があるのかもしれない。

 ここまで書くと、どこにどんなトランスポーターがあるかの図が欲しくなると思う。この論文でも図を挙げているが分かりにくいので、昨年の記事で紹介した参考文献(Biochem J 2011 436 193)から下図を挙げておく。


 ちなみに今年でた論文の著者と昨年あげた参考文献の著者は、同じだ。アミノ酸トランスポーターは研究施設が少ないのだろうか。近位尿細管のしくみは複雑で変数が多く難解な印象があるが、インパクトをあたえる臨床応用に結びつくことを期待したい。

(下図は腸管のトリプトファン吸収障害によって高カルシウム血症をきたすBlue Diaper Syndromeに特徴的な、インジゴブルー尿。TAT1やLAT2の関与が推定されているが原因遺伝子は特定されていない)


2018/01/26

戌年にあたり

 今年は戌(いぬ)年だ。巳(み)年にはヘビの話をしたから、今年も何か干支にちなんだ話をしよう。アステカ文明ではイヌはXolotlという神の化身で、これは稲妻と死の象徴であり、夜に地下世界を見回り太陽を守護するそうだ。

 そして、水を意味する言葉はAlt。この二つをあわせたAxolotl(アホロートル)は「水のイヌ」ということになるが、これはメキシコサンショウウオのことだ。日本ではこの一種のアルビノが「ウーパールーパー(写真はぬいぐるみ)」と呼ばれていたこともある。


 さて、アホロートルには腹膜とつながった(糸球体のない)「オープン」ネフロンと、糸球体とつながった「クローズド」ネフロンの二種類がある。それで、蛋白尿が腎障害を起こすかどうかの実験に用いられたことがある(Kidney Int 2002 62 51)。この話は、Oxfordの腎臓の教科書(137章)に載っているので興味ある方は参照されたい。

 アホロートルの腹腔内に子牛のアルブミンを注射すれば、オープンネフロンの尿細管だけが蛋白尿に曝され、クローズドネフロンは曝されない。そうして各尿細管の炎症マーカーや組織障害などを比較したところ、蛋白尿に曝されたほうがTGF-βが高く、組織の線維化も進んでいた。

 異種のたんぱくなら抗原性などもあるかもしれないが、この実験は「蛋白尿じたいが腎臓にわるいのか、蛋白尿を出させるようなプロセス(糸球体の異常など)がわるいのか」という議論に一石を投じることになった。現在では、たんぱく質が近位尿細管でCCL2(以前にふれた)やCCL5などを分泌させ炎症を惹起し、補体活性化などさまざまな機序で尿細管障害を起こすと考えられている。

 その一方、以前にふれたBardoxoloneのように蛋白尿が悪化しても炎症を抑えれば腎障害を抑えられるという仮説で試されている薬もある。この薬は現在、Alport症候群での治験CARDINALが第3相に入り、米国腎臓内科界をざわつかせている。

 たとえば「バルドキソロンは不死鳥か?」というコメント(doi: 10.1681/ASN.2017121317)、「Alport症候群でバルドキソロンによってGFRをあげるべきなのか?」というコメント(doi: 10.1681/ASN.2017101062)などが、JASNに載ったばかりだ。

 また日本でも、糖尿病性腎症を対象にして失敗した米国BEACONトライアルを改良したというTSUBAKIトライアルがひそかに進行中で、こちらも日本腎臓内科界をざわつかせている。

 そんなわけで2018年は、腎臓病の進行を抑えるとはどういうことなのか?何をすればいいのか?というその方法論が根本から問い直される年になるかもしれない(写真はイヌの概念を問い直すaibo)。


2017/09/01

CB1受容体と学会に入るメリット

 今朝のJASN最新論文は、近位尿細管にあるCB1受容体の腎障害における役割という刺激的な内容だった(doi:10.1681/ASN.2016101085)。CB1受容体は内因性カナビノイド受容体のひとつである。カナビノイドといえば脳に働くイメージで、肥満や禁煙治療のターゲットとしてまず注目されたが、腎臓にも働く(以前にもふれた)。炎症を惹起するCB1受容体と抑えるCB2受容体は拮抗しており、炎症をおさえるCB1拮抗薬が糖尿病や糖尿病性腎症で研究中だ。

 CB1受容体は食欲だけでなく脂肪代謝じたいにも関係している。では、腎臓のCB1受容体が炎症をおこすのにも脂肪代謝が関わっているのだろうか?CB1受容体は腎臓の足細胞、メサンギウム細胞、そして近位尿細管にあるが、肥満になると近位尿細管に脂肪がたまり、炎症のもとになるらしい(これをlipotoxicityとよぶ)。

 近位尿細管のCB1をノックアウトしたマウスでは、肥満にしても野生型のように近位尿細管に脂肪がたまらず、炎症もおさえられ、蛋白尿や腎機能低下などもおこらない。細胞内のメカニズムを詳しく調べると、CB1受容体にスイッチがはいると、近位尿細管細胞内で脂肪酸のβ酸化を促進するシグナル経路(AMPKなど)を抑えるので、脂肪が分解されず貯まってしまうらしい(図は前掲論文より)。


 肥満にともなう尿細管障害、というものがどれくらい意義があるのかは、よくわからない。肥満といえば糸球体の障害が有名かと思う。実験動物に脂肪ばかり食べさせないとおこらない現象なのかもしれない。

 でも、近位尿細管は最近のホットトピックだと思うし、これからいろいろわかってくる近位尿細管の真相に私はついていきたい。

 また、この話には将来性がある。糖尿病性腎症とのかかわりもあるし、腎臓以外でもひろくメタボ世代の健康寿命をのばすかもしれない。CB1受容体は全身にあるはずなので、CB1拮抗薬、ないし、CB2受容体のアゴニストがあれば、他の組織でも脂肪分解ができず炎症や線維化がおこるのを防げるかもしれない。

 それで、この論文の注目度を示すAltmetricは公開初日から32ときわめて高い(図)。この論文が紙媒体で届くのは来年だろうが、その前から読めるのだから、やっぱり、米国腎臓内科学会の会員でよかった。


[2019年9月20日追記]末梢CB1拮抗薬のJD5037(こちらにも触れた)が、近位尿細管におけるグルコース輸送体のひとつGLUT2の発現を減少させて、糖尿病性腎症モデルのマウスで腎障害を軽減することが、米国腎臓学会雑誌に報告されていた(JASN 2018 29 434)。

 近位尿細管のグルコース輸送体といえばSGLT2が有名だが、GLUT2もある。通常は間質側にあり、(SGLT2などを通じて)尿細管内腔から尿細管細胞に入ってきたグルコースや、尿細管細胞内での糖新生(こちらも参照)でできるグルコースを、間質側に運ぶ役割をしている。

 しかし糖尿病では、GLUT2発現が増えるだけでなく、(より多くのグルコースを汲み出すためか)局在が尿細管内腔側にまでひろがる。しかし、CB1受容体をブロックすると、こうした変化が抑制される。細胞内カルシウムイオン濃度の上昇と、それによるホスホリパーゼCβの活性化が抑えられるためだ(図は前掲論文)。


 糖尿病性腎症といえば永らくRAA系阻害薬で、日本ではとくにARBであった。今後こうした研究が進めば、現在一世を風靡しているSGLT2阻害薬や、治験中のNrf2アゴニスト(バルドキソロン)などと共に、「CRB(カナビノイド受容体拮抗薬、Cannabinoid Receptor Blocker)」の出番・・となるかもしれない。


2017/07/26

がん患者の急性腎不全 6

今回は前回の続きで、抗がん剤とAKIについての実践的な内容について触れたいと思う。
少しでも知識の片隅に置いてもらえたらうれしいと感じる。


まとめるとNEJMの下記の表と図がとてもみやすい。(NEJM 2017)


上記を文章にまとめてみる。
★細胞障害性抗がん剤では
・シスプラチン:直接的に尿細管障害を生じ、ATNを生じる。また、Salt wastingを生じ低ナトリウム血症になったり、マグネシウム排泄が亢進し、低マグネシウム血症もきたす。低クロール環境が毒性の増悪を生じるため、投与前に生食投与を行い尿量を維持する事は重要である。1/3が治療後数日でAKIになる。また、反復投与で悪化しやすい。


・カルボプラチン・オキサプラチン:シスプラチンと同様の白金製剤ではあるが、尿細管障害は生じる頻度は低い。


・イフォスファミド:シクロフォスファミドと同様なアルキル化剤。30%程度にAKIを生じる。近医尿細管障害を生じ、尿糖・低カリウム血症・低リン血症・近医尿細管アシドーシスを生じる。重度な症例ではFanconi症候群を呈する。CKDがある症例やシスプラチン投与歴がある症例、腎に悪性腫瘍の進展がある症例はAKIのリスクになりうる。


・メソトレキセート:代謝阻害薬の薬である。白血病・肉腫・リンパ腫の治療に使用。高容量(1g/m2)は尿細管内の結晶を形成し閉塞を生じ、また直接的に尿細管障害を生じAKIを引き起こす。


・ペトレキセド:代謝阻害薬で、尿細管障害を生じATNを生じAKIを生じる。重度の場合ではFanconi症候群を生じる。


下記は骨粗鬆症の予防で使用されものであるが、
・パミドロネート:FSGSを生じやすい。
・ゾレドロネーと:ATNを生じやすい。
は覚えておく必要はある・


★分子標的薬
・VEGF阻害薬:大腸ガンや腎細胞癌などの治療薬として使用される。高血圧、タンパク尿、AKIとの関連性が示されている。また、TMAやFSGSの報告もありVEGF阻害薬のAKI機序としては最多である。

・BRAF阻害薬:容量依存性のAKIを生じる。尿細管間質障害を生じる。80%の症例が薬剤の中止で改善するが、はっきりとした機序までは不明確である。

・ALK阻害薬:クリゾチニブ(ザーコリ)はATNやAINを生じAKIを生じうる。

★免疫治療薬
パート5のカテゴリには入れてはいなかったが、インターフェロンやインターロイキン2はAKIにおいては重要なので、把握しておく必要がある。
両者ともAKIを生じ、
−インターフェロンは、高容量のタンパク尿を生じ、微小変化群やFSGSといった腎炎所見をもたらしたことがわかっている。機序としてはインターフェロンがpodocyteにくっつき正常細胞の増生を変化させたと考えられている。薬剤の中止によりAKIの多くはよくなるが、collapsing FSGSなどは効果が乏しいと言われている。

★免疫チェックポイント阻害薬
これはAKIに関しては急性間質性腎炎を生じることが報告されている。また、AKIの程度も中等度から重度になることも多い。ステロイド治療や薬剤の中止により徐々に改善する。

今回は2回にわたって抗がん剤と腎機能障害に関して振り返ってみた。
うまくまとめきれていなく、読みづらい部分も多いと思うが、少しでも臨床の参考になればと思う。


2017/07/03

がん患者の急性腎不全 2

がん患者にとって急性腎不全は比較的身近であり、また起こすのは避けた方がいいであろうことを前回復習することが出来たと思う。


では、ここから数回に分けて原因について考えていく。
★血液腫瘍とAKIについてまず考える。
血液腫瘍とAKIの関連では、下記の3つの概念で考える。
1:悪性腫瘍関連

2:治療関連

3:その他の原因

で考える必要がある。


これに関しては下記の図が分かりやすい。

ただ、これの他にも起こりやすいものはしっかりと認識しておく必要がある。

☆起こりやすいものとしては、
敗血症、腎障害をきたす薬物など、腫瘍崩壊症候群(特にburkitt's リンパ腫など)、循環血液量減少
などである。

分類に戻って、まず悪性腫瘍関連のものであるが、下記のものに関して説明する。
・腫瘍浸潤
−血液疾患でお越しうるものとしてはリンパ腫や急性白血病などがあげられる。
 リンパ腫の患者の報告で60%と高率で腎臓に浸潤を来していたが、ほとんどのケースは診断されていない。つまり、症状や検査所見で出ることは非常に少ない。
診断は腎生検。

・多発性骨髄腫
−これは過剰産生された単クローン性のガンマグロブリンやfree light chainがcast nephropathy(円柱腎症)、軽鎖による近位尿細管障害、様々な腎炎(軽鎖沈着症、ALアミロイドーシス)を生じたりする。

cast nephropathyは多くの軽鎖が糸球体を通過しTamm-Horsfallタンパク(uromodulin)に結合して生じる。これが生じることで、尿細管閉塞や尿細管糸球体の炎症を生じたりする。

治療において透析の話に関しては以前にここで書いた。

軽鎖による近位尿細管障害は大量の軽鎖が炎症性サイトカイン、酸化ストレス、アポトーシスや繊維化を生じさせる。

次回は、もう少し血液疾患の続きとそのほかの話題に触れていきたいと思う。


2017/04/21

近位尿細管とアンモニア 3

 近位尿細管でつくられたNH4+は、まずミトコンドリアから細胞質にでるが、その通過にアクアポリン8が関与すると考えられている。アクアポリンといえば水チャネルだが、水のように小さくて電気的に極性のある分子は通す。ただしアクアポリン8遺伝子を削除しても尿中アンモニア排泄はかわらない報告もあるから、ほかの仕組みもあるのかもしれない。

 細胞質にでたNH4+が内腔に排泄されるにあたっては、細胞質と内腔の細胞膜にいくつかの調節の仕組みがある。まず細胞質にはNH4+をグルタミンにもどすglutamine synthetaseという酵素があってNH4+の排泄にブレーキをかけている。この酵素を削除した実験などから、アシドーシスのときにはこの酵素の活動が低下していると考えられる。

 細胞膜をどう越えて内腔にでるか?じつは正確にはわかっていない。以前はアンモニア分子が拡散すると考えられていたが、現在はNa+とH+を交換するNHE3チャネルがH+のかわりにNH4+を通すというのが通説だ。アシドーシスで近位尿細管のNHE3発現量が
ふえて、それにはアンジオテンシンII(AT1を介した)、エンドセリン1(エンドセリンB受容体を介した)がかかわっていることがわかっている。

 ただしNHE3遺伝子を削除しても尿中アンモニア排泄はかわらない(が、Na+再吸収がおちて血圧を保てない。10.1016/j.kint.2017.02.001)。ほかのチャネルを介しているのだろうか。たとえばK+チャネルは、NH4+とK+の流体力学半径が1.14オングストロームで同一で荷電も1価だからNH4+を通す。近位尿細管にはKCNA10、KCNQ1/KCNE1、TWIK-1などたくさんのカリウムチャネルがあって、基底側のNa+/K+-ATPaseだってNH4+を通す。これらを無差別に阻害するバリウムイオンで近位尿細管のアンモニア輸送は止まる。もっとも実験ではNH4+の排泄ではなく再吸収が止まった。
 
 じつはNH4+を通せるチャネルというのはたくさんある(アクアポリン1とか)。渋谷駅の交差点(写真)のような複雑な流れを一本の矢印で説明(図)できるのはすばらしいことだが、これからこの領域の研究がすすむと生理学の理解が変わるかもしれない、と思ったりする。


 おまけ:NHE3阻害薬Tenapanorのことを以前に書いた(便中のNa・P排泄をふやし透析患者さんでリン値をさげた)ので参照されたい。

2017/04/20

近位尿細管とアンモニア 2

 近位尿細管にはいったグルタミンはいくつかの経路でミトコンドリアに入り分解される。ミトコンドリア内膜にはPDG(phosphate-dependent glutaminase)があって、

グルタミン → グルタミン酸 + NH4+

 でグルタミン酸になる。グルタミン酸はグルタミン酸脱水素酵素(GDH)により

グルタミン酸 → αKG(αケトグルタル酸) + NH4+

 で、クエン酸回路の中間体であるαKGになる。NH4+が外れたあとは、リンゴ酸になり細胞質にもどり、オキサロ酢酸からPEPCKでホスホエノールリン酸となって①解糖系からクエン酸回路、②糖新生のふたつの経路をたどる。その結果、それぞれ次式でグルタミン1分子あたり2つずつNH4+とHCO3-ができる。

2グルタミン + 9O2 → 6CO2 + 4HCO3- + 4NH4+
2グルタミン + 6H2O + 3O2 → グルコース + 4HCO3- + 4NH4+
 
となる。突然HCO3-がでてきたが、「〇〇酸」とかいてきたのはCOOH基のH+が電離した陰イオン(H+がついたものを「-ic acid」、電離したものを「-ate」と英語表記するが、よい訳語がない)だ。その分が結局HCO3-になると考えてよいと思う。

 代謝性アシドーシスなどでアンモニア産生がふえるときには、以上の反応が進むためPDG、GDH、PEPCK酵素の活性があがる。またミトコンドリアへのグルタミン取り込みをふやすグルタミンユニポーターもしられている。

 なお糖新生でできたグルコースはGLUT1、2を介して血中にでていく。アシドーシスになると糖新生がふえて耐糖能異常になりやすいという説もあるが、議論がわかれている。いずれにしても腎臓が糖を再吸収しているだけでなく糖新生もしている(ふだんでも血中にでていくグルコースの20%くらいは腎臓の糖新生由来とか;Diabetes Care 2001 24 382)、というのは意外と知られていない事実かと思う。砂糖工場だ(写真はSUGAR FACTORYラスベガス店)。

 こうして生まれたNH4+はどうなる?つづく。


2017/04/19

アミノ酸トランスポーター

 アミノ酸だけで20種類ありほかにもイミノ酸(プロリン)、GABA、オルニチン、シトルリンとか仲間もいれると数が多い。だからそれらを通すトランスポーターも種類がおおいし分類も複雑だ。分かる範囲、腎臓に関係ある範囲でまとめてみよう(参考にしたのはBiochem J 2011 436 193;Brennerなどにも詳細な解説があるので参照されたい)。

 まず近位尿細管でグルタミン取り込みに関係するB0AT、Y+LAT-4F2hc、LAT-4F2hc、TATを解読してみる。

 B0ATのATはアミノ酸トランスポーターのこと。Bはbroad、つまりいろいろなアミノ酸が通過できる。大文字なのはNa+に依存する、小文字なのはNa+に依存しない。ゼロは、電気的に中性のアミノ酸が通過できる(グルタミンは中性)。

 Y+LATもATは同じ。Y+は生理的なpHで陽性に荷電したアミノ酸(アルギニン、ヒスチジン、リシン)、Lはロイシンに代表される大型中性アミノ酸をそれぞれ通すということ。LATはY+を通過しない。どちらも大文字だからNa+依存。4F2hcは表面抗原の一種で(hcはheavy chain)、これとヘテロマーをつくることでY+LAT1もLAT1も機能できる。

 TATもATは同じ、最初のTは芳香族アミノ酸(フェニルアラニン、チロシン、トリプトファン)の通過を意味する。大文字だからNa+依存だ。なおB0、Y+のほかに陰性荷電のアミノ酸(アスパラギン酸、グルタミン酸)の通過を意味するX-、側鎖にN原子をもつアミノ酸を通すN、プロトンとアミノ酸の共輸送を意味するPなどがある。

 これらのアミノ酸トランスポータの変異でおこる腎疾患もあるし、近位尿細管の生理はこれからもっと注目されるだろうから、NHE3とかNBCe1とかと同じように少し親和性をもつと役立ちそうだ。下に主な疾患を整理しておく。

ジカルボキシルアミノ酸尿症
・興奮アミノ酸トランスポーター3(X-通過のアミノ酸トランスポーターのひとつ)、遺伝子名はSLC1A1

シスチン尿症
※尿中の結晶は下図(Renal Fellow Networkより)
・B0,+AT-rBAT(中性と陽性荷電のアミノ酸を通すヘテロマーのアミノ酸トランスポーター)、遺伝子名はそれぞれSLC3A1、SLC7A9

Hartnup病
・前述のB0AT1、遺伝子名はSLC6A19

LPI(リジン尿性タンパク不耐症)
・前述のY+LAT1、遺伝子名はSLC7A7

イミノグリシン尿症
・PAT2(H+とともにプロリンやグリシンなど小さな中性アミノ酸を通すトランスポーターのひとつ)、遺伝子名はSLC36A2

シスチン症
・シスチノシン(シスチントランスポーター)、遺伝子名はCTNS


2017/04/18

近位尿細管とアンモニア 1

 以前にアンモニアが腎臓でどのように移動しているかをまとめた。図にするとこういうことだ(Am J Physiol Renal Physiol 2011 300 F11より改変)。アンモニアは尿中のほかの溶質とちがってろ過されてくるのではなく、近位尿細管でつくられネフロンを流れる。ループ上行脚のNKCC2でK+のかわりに再吸収され間質にはいる。一部はまたループの下降脚から内腔に戻りリサイクルされ、一部が集合管から排泄される。


 尿中アンモニアと腎予後の論文(doi:10.1681/ASN.2016101151)が注目されてもいるし、これから「HCO3を保てばいい」という代謝性アシドーシス診療が変わるかもしれない。そこで、腎とアンモニアについて基礎から振り返ってみよう(参考にしたのは今年2月にででたPhysiol Rev 2017 97 465、下図も)。まずはアンモニアの生成から。


 以前に近位尿細管で1分子のグルタミンから2つのNH4+と2つのHCO3-が出来ると触れたが、グルタミンはどこからくるか?糸球体をろ過されアミノ酸トランスポーターB0AT1などでほぼ100%吸収される。そのうち分解されてNH4+、HCO3-になるのは一部で、余った分はY+LAT1-4F2hcやLAT2-4F2hcから間質にでていく(かわりにTAT1から芳香族アミノ酸が入ってくる)。略語が多いが、これらのついての説明は別に書く。

 代謝性アシドーシス、あるいは酸の負荷が過ぎる、低カリウム血症などでNH4+排泄を増やしたいときに近位尿細管細胞はどうするか?ろ過されたグルタミンだけでなく間質からもグルタミンを取り込むことがわかり、これは基底側にあるSN1とよばれるNa+依存グルタミントランスポーターによっておこなわれる。上記の条件下でSN1の近位ネフロンで発現範囲と発現量がふえることがわかっている。また取り込んだグルタミンが出て行かないようにか、Y+LATの発現は減る。

 とりこまれたグルタミンはどうなるか?つづく。


2017/04/17

近位尿細管はいま

 ネフロンで治療のターゲットになってきたのは主に遠位だ。そこが最終的なファインチューニングを行うので調節するのにちょうどよいからと思われる。いっぽう、再吸収のほとんどを担当し、腎臓でもっともエネルギーを消費するところでもある近位尿細管は調節するには難しい。近位尿細管で脱炭酸酵素を阻害するアセタゾラミドも利尿薬として使い勝手のよい薬ではない(代謝性アルカローシスで利尿薬を切れないときの最後の手など)。

 しかし、近位尿細管というフロンティアも研究でさまざまな標的分子がみつかっているからこれから薬ができるかもしれない。たとえば最近Kidney NewsのDetective NephronにeDKAが取り上げられた(エピソード18)SGLT2阻害薬は近位尿細管がターゲットだ。近位尿細管は尿酸の再吸収もおこなっているから、昔からあるベンズブロマロンにかわるあたらしい再吸収阻害薬なんかも開発されるかもしれない。

 という流れで読むと興味深い論文が、JASNにでていた(doi;10.1681/ASN.2016080930)近位尿細管でのHCO3-吸収はreclamationと呼ばれ、再吸収と呼ばれない。HCO3は、直接再吸収するのではなく、内腔の脱炭酸酵素によってHCO3がCO2になって細胞内に入り、それが細胞内の脱炭酸酵素CA2によってHCO3になり、NBCe1から身体に入る(いっしょにできるH+は尿に排泄されアンモニアやリン酸にバッファーされる、図は論文から)。


 論文では、上記の過程と別に、ろ過されたHCO3の15%程度は新しく見つかったNa/HCO3共輸送体であるMCDL-NBCn2を介して直接尿細管細胞に再吸収されているかもしれないという仮説を、数学的には証明した(図、論文から)。Na/HCO3共輸送体は何種類もあるから闇雲にブロックするわけにもいかないだろうが、近位尿細管の生理学が新たにわかることで新しい治療につながることを期待したい。


 [2017年6月追加]本文で予言した、URATに働きかける新しい尿酸降下薬は、実在する。Lesinurad(商品名Zurampic®)がそれで、URAT1の阻害薬だ。第3相試験で、Febuxostatとの併用群(400mg/d)がFebuxostat単独より尿酸値をさげ、痛風結節を縮小した(DOI:10.1002/art.40159)。200mg/dでは尿酸値の追加効果に有意差がなかった。やはり、近位尿細管はフロンティアだ。


2013/09/19

代謝性アルカローシス 1/5

 Renal Fellow Networkで薦められていた論文(AJKD 2011 58 626)を読み、代謝性アルカローシスという目でもう一度ネフロンを眺めて、尿細管イオン輸送の理解が深まった。H+排泄といえば以前に書いたNH4+の話と、α介在細胞の話がメインだが、そこで話は終わらない。

 近位尿細管では、H+がテレポーテーション的にクルクル回っている。まず内腔にH+が(NHE3、H+-ATPaseなどにより)出る。そのたびに、細胞内にHCO3-が(一度H2CO3になってから)CO2として入り、CO2が再び細胞内でHCO3-になるときにH+が作られる。だから、細胞から消えたと思ったらまた細胞に現れているわけだ。

 HCO3-のろ過量が増えると、近位尿細管でNHE3、H+-ATPaseが活性化する(H+が一層クルクル回る)。その結果HCO3-の再吸収が増えるので、これも代謝性アルカローシスが持続する原因の一つだ。またこの論文によればK喪失によっても(もしかするとendothelinの作用を介して)NHE3、H+-ATPaseなどが活性化するらしい。

 ヘンレ上行脚のNKCC2チャネルが異常だったり薬でブロックされたり(遠位尿細管のNCCチャネルも同様)すると、いくつかのことが起こる。下流の集合管にNa+が多く流れるのでENaCが働き、α介在細胞でH+-ATPaseが働きH+を排泄する。ENaCが働くと(たとえ低K血症があっても)ROMKとmaxi-K(尿細管流量依存チャネル)が開いてK+が失われる。

 K+喪失はα介在細胞のH+/K+-ATPaseも活性化し、さらにH+が失われる。それ以外にも、細胞内からK+を出す代わりにH+を細胞内にシフトさせたり、近位尿細管でのアンモニア産生を増やしたり、NH4+とNKCC2チャネルで競合してNH4+排泄を増やしたり、NKCC2チャネルを回らなくして集合管へのNa+ deliveryを増やしENaCを活性化させたり、さまざまな方法で代謝性アルカローシスを助長する。

 集合管の主細胞にあるENaCは、上流からNa+をたくさんもらって活性化するのみならず、アルドステロンによっても活性化するから、原発性アルドステロン症、GRA、AMEなどはどれも代謝性アルカローシスになる。アルドステロンはα介在細胞にあるH+-ATPaseも活性化させることができるから、なおさらだ。長くなったから、続きは次回。


2013/07/22

アンモニアと腎 2/2

 腎臓でアンモニアはどのような移動をしているか?まだ分かっていない部分もあるが参考文献(Advan in Physiol Edu 2009 33 275、Am J Physiol Renal Physiol 2011 300 F11)を参照に興味深い事実を中心に書く。簡潔に言うと、アンモニアは近位尿細管で作られ、尿細管内に出て、ヘンレ上行脚で再吸収され、間質を移動して遠位ネフロンで再び尿中に排泄される。

 近位尿細管で1分子のglutamineから2つのNH4+と2つのHCO3-が出来る。酸を排泄するにはHCO3-をNBCe1(Na+-HCO3- co-transporter)で間質に残す一方、NH4+を尿細管に捨てなければならない(NH4+が間質に残ると差し引きゼロになってしまう)。アンモニアがNH3として細胞膜を透過して尿細管に出るのか、NH4+として出るのか、NH4+はNHE3(Na+-H+ exchanger)を介して出るのか、詳しいことは分かっていない。

 ただNH3とNH4+の電離定数pKa'は9.15で、pH 7.4下にNH3はアンモニア全体の1.7%に過ぎないし、NH3には極性があるのでリン脂質の細胞膜をそれほど容易には透過しないかもしれない(vasa rectaにある尿素チャネルUT-BがNH3 gas channelでもあるという論文が最近でた、doi: 10.​1152/​ajprenal.​00609.​2012)。

 いずれにせよ、膜を透過したNH3は酸性尿のH+とくっついてNH4+になる。尿細管内腔にトラップされたNH4+は、ヘンレ係蹄上行脚でなんとNKCC2(とapical K+ channel)から再吸収される。というのも、NH4+とK+は大きさや電荷がほぼ同じだからだ。そして基底側のNHE4から間質に戻ると考えられている。

 間質のアンモニアは、永らくNH3分子として組織を漂流し、集合管を透過して内腔にたどり着きNH4+になると考えられていた。しかし最近になってRhBG、RhCGが発見された。RhBGもRhCGも赤血球上でRh血液型を決定するRhAGの従兄弟だが、これらは腎臓・肝臓・腸などアンモニア輸送に関わる臓器に発現している。

 腎集合管でRhBG、RhCGは酸・アルカリ排泄を司る介在細胞により多く見られ、内腔側にも基底側にもある。RhBG、RhCGがNH3チャネルなのかNH4+チャネルなのか意見が分かれ、今後の研究が待たれる(私には、NH3として内腔に出てH+をバッファーしているように思われる)。RhCGは慢性アシドーシスで酸排泄のニーズに応えて発現が増えるなど、調節メカニズムもありそうだ。

2013/05/03

Receptor-mediated endocytosis

 通常アルブミンはどれくらい糸球体ろ過されるか?「全く無い」と言う人から「全てろ過して全て再吸収される」という人までいて論争があることは前に触れたが、今度は「少しろ過され(約3g/24hr)近位尿細管で再吸収される」という人達に会った(Eur J Physiol 2009 458 1039)。

 なぜ彼らはそういうのか?それは、近位尿細管にアルブミンを回収する仕組み(receptor-mediated endocytosisという)があるからだ。megalinとcubilinというタンパク質があり、彼らは内腔に伸ばした細胞外ドメインによって小分子量タンパクなど様々な溶質を捕まえることができる。

 捕まえたあと細胞内に取り込むendocytosisに関係するのはOCRL1(細胞膜分解酵素)、V-ATPase(H+ pump、小胞内腔を酸性にする)、CLC5(1H+/2Cl- exchanger、小胞内腔へCl-を流し電気的中性を保つ)など。CLC5の異常でDent's disease 1、OCRL1の異常でDent's disease 2またはLowe syndromeになる(Pediatr Nephrol 2011 26 693)。いずれもX-linkedだ。

 Dent's diseaseではアルブミンの他にも様々なpeptidesが尿中に失われる。なかでもPTHが再吸収されないので、これが下流の尿細管内腔にあるPTH受容体を刺激し、高リン尿(NaPi-2a transporterが引き上げられリン再吸収が低下)とvitamin Dの活性化、高Ca尿が起こると考えられている(J Physiol 2007 578 633)。高Ca尿はHCTZで緩和できる(遠位尿細管のTRPV5ではなく近位尿細管でのCa再吸収を促進する、JCI 2005 115 1651)。

2013/04/06

Canagliflozin 2/2

 今のところSGLT2阻害薬が認可されている(SGLT1阻害薬も開発されているが)。SGLT2は腎が主な発現場所(脳や肝臓にもあるが)で、これに異常があると腎性尿糖になるが、患者さんに大したことは起こらない(子供のおねしょという話もあるが)。一方SGLT1は腸管での発現がメインで、これが異常だと吸収不良で下痢になる。

 SGLT2阻害剤の良い点は、血糖が下がり、体重も減ること(カロリーを捨てているから)。多量の尿糖により血糖が下がれば尿中に捨てられる糖も減るので、低血糖が起こりにくいかもしれない。さらに尿糖により浸透圧利尿がかかり、尿細管流量の増加を感知したmacula densaがTGフィードバックによりGFRを下げて早期糖尿病性腎症のhyperfiltrationを緩和するかもしれない。

 心配な点は、尿路感染症、カンジダ症、体液量減少による低血圧、腎機能がよくないと効かないかもしれない、膀胱上皮が長期グルコースに曝され続けることによるがん化リスクなど。Systematic reviewによれば感染症は有意に多かったが軽度だった(BMJ Open 2012 2 e001)。血圧低下は、むしろ効能と考えられているようだ。

 がん化リスクは先行薬dapagliflozinのFDA認可が見送られた主な理由だが、detection biasと言われている。腎機能についてはGFR 30-50のCKD 患者に半年試したデータがあり、効いていた(doi:10.1111/dom.12090)。GFRが最初の三週間で3-4ml/min/1.73m2下がったが、以後はそのままで経過した。


[2020年10月6日追記]上述のSGLT2遺伝子異常は、原発性腎性尿糖(primary renal glucosuria、OMIM 233100)と呼ばれる。表現型によってグルコース再吸収障害には差があるが、1987年には再吸収がまったくない症例が「0型」として報告された(Clin Nephrol 1987 27 157)。

 11歳男児だった症例は、1歳からの湿疹、持続する夜尿・頻尿・多飲などあり、調べると1日109-141gのグルコース排泄がみられた。さらに調べると、SGLT2遺伝子に5塩基欠損(973-977、ATGTT、エキソン8内)をホモで持っていた(両親ともヘテロ;遠い親戚にあたる)。

 尿糖のほかには蛋白尿やアミノ酸尿もなく、腎機能や電解質も正常であった。ただし、身長はひくく、性的成熟(pubertal development)は遅れていたという。

 その後、どうなったか?

 20年後の報告(NDT 2004 19 2394)によれば、身長は175cmにのびた(ドイツ人男性の平均からすれば25パーセンタイル)が、性的成熟については記載がなかった。湿疹は、変わらずみられた。尿糖は持続し、日々3-5Lの水分を飲んでいたが、血糖は正常で、体重は74kg(BMIは24)。血圧は125/85mmHgであった。

 また尿糖以外の腎機能については、血清クレアチニンが0.6mg/dlで、血清電解質異常はなかった。なお、蛋白尿は陰性であったが尿電解質のなかでは尿Ca/Cr比がたかかった(1.07mmol/mmol、正常は0.57未満)。

 
ところで、〇〇阻害薬がでると、「〇〇遺伝子がまったくなかったら、どうなるの?」と考えたくなるものである(たとえばPCSK9遺伝子など)。

Canagliflozin 1/2

 腎臓内科の教科書Brennerを読んで有機溶質の再吸収/分泌について勉強していた矢先、FDAがcanagliflozin(Invokana®)を認可した。これは近位尿細管にあるNa+とグルコースのco-transporter、SGLT2を阻害する腎臓生理学をうまく利用した薬だ。製薬業界と糖尿病関係者にはすでによく知られており、他でも上手に説明されているが、私なりに書く。

 糸球体ろ過によってグルコースがサケの遡上のごとく大量に流れてきて、近位尿細管はこれを一匹残らず回収するよう命じられている。それは古代より生命にとってグルコースが貴重なエネルギー源で、グルコースを捨てなければならない状況(高血糖)など滅多になかったからだ。

 そのために、近位尿細管細胞の内腔側には二種類のトランスポーターが用意されている。SGLT2は最初にグルコースをごっそり回収するのが役目で、いわば網。SGLT1は残りを拾い集めるのが役目で、いわば釣り。どちらもNa+-K+-ATPaseによってうまれた細胞内の陰性電位を利用している。間質側へはGLUT1とGLUT2から運ばれる。

 このシステムのおかげで、尿細管に届くグルコース量が400mg/min/1.73m2近くにならない限り、尿中に貴重な燃料である糖が捨てられることはない(CJASN 2010 5 133)。しかし血糖を下げたい場合、このシステムは邪魔だ。だからブロックしてはどうかと言うわけ。さてSGLT1、SGLT2、どちらをブロックしよう?つづく。